中国白酒作为世界6大蒸馏酒之一,在全球酒类文化的发展中扮演着重要角色。白酒通常以多种谷物如小麦、高粱作为原料,以大曲为天然糖化发酵剂,经固态发酵而得。大曲包含“菌系”“物系”“酶系”3大体系,依据最高培养温度可分为低温大曲(40~50 ℃)、中温大曲(50~60 ℃)和高温大曲(60~65 ℃)。其中,高温大曲作为酱香型白酒酿造的固体曲剂,能提供丰富的功能微生物、酶和风味物质,对酱香型白酒的酿造具有重要影响。
高温大曲的生产和贮存过程几乎均暴露在富含微生物的环境中,如图1所示,高温大曲的制备过程包括5个步骤:润麦、粉碎、成型、发酵(约40 d)和陈化(约180 d)。发酵过程包括4个关键阶段,即入曲房(发酵初期)、第1次翻曲(发酵前期)、第2次翻曲(发酵中期)和出曲房(发酵后期)。首先,小麦经过润麦和粉碎,与成熟大曲和水混合压制成砖状,砖曲入曲房后,为营造适于功能微生物生长的环境,采用分层堆放,砖曲之间保持一定间距,在每层砖曲下铺上稻草。第1次翻曲于发酵前期(第1~8天,砖曲温度持续上升阶段)进行,通过翻动重排砖曲改善曲堆通气,均衡初始发酵环境;第2次翻曲在发酵中期(第9~18天,砖曲温度升至65 ℃左右)进行,通过调换砖曲位置调控温湿度,避免局部烧曲,保证各砖曲发酵均匀。最后,经过约40 d的发酵得到高温大曲。高温大曲出曲房后进入陈化阶段(需保证合理的温度及湿度),在这个阶段,大曲特定微生物群落结构和代谢酶系逐渐趋于稳定,这些酶系主要包括淀粉酶、蛋白酶、纤维素酶和脂肪酶等,对白酒酿造起到关键作用。
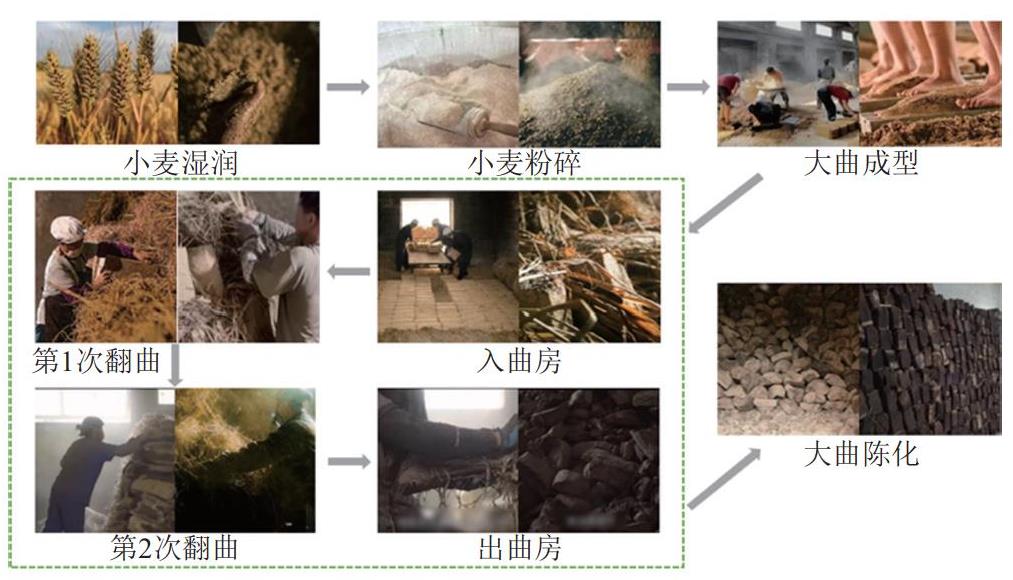
图1 高温大曲制作流程示意图
Fig.1 Schematic diagram of the production process of high-temperature Daqu
本文归纳高温大曲发酵过程中微生物群落变化规律和其中主要功能微生物对重要风味物质表达的贡献,并阐述大曲发酵过程中由大曲本身不同空间位置和发酵环境差异造成的曲皮、曲心及不同颜色高温大曲的微生物群落结构差异,旨在为高温大曲的生产工艺优化和质量控制提供理论基础和科学依据,推动传统白酒酿造领域的发展。
1 发酵过程中微生物群落变化规律
高温大曲发酵在开放式体系下进行,自然环境中微生物群落及其栖息环境构成了一个复杂的微生态系统,对白酒质量起着至关重要的作用。在大曲的发酵过程中,复杂的微生物群落通过自身的代谢活动和相互作用产生生物热,使发酵温度逐渐升高。为控制发酵,通常通过翻曲或开窗通风等方式有选择性地调节环境因子,将温度、湿度和氧气含量控制在适宜范围内,促进微生物的繁殖和代谢,以确保大曲发酵的均匀性。在大空间尺度上,这些生物和非生物因素共同作用,最终导致大曲质量的波动。因此,在高温大曲发酵过程中,细菌和真菌群落的演替规律呈现出显著的时间异质性。
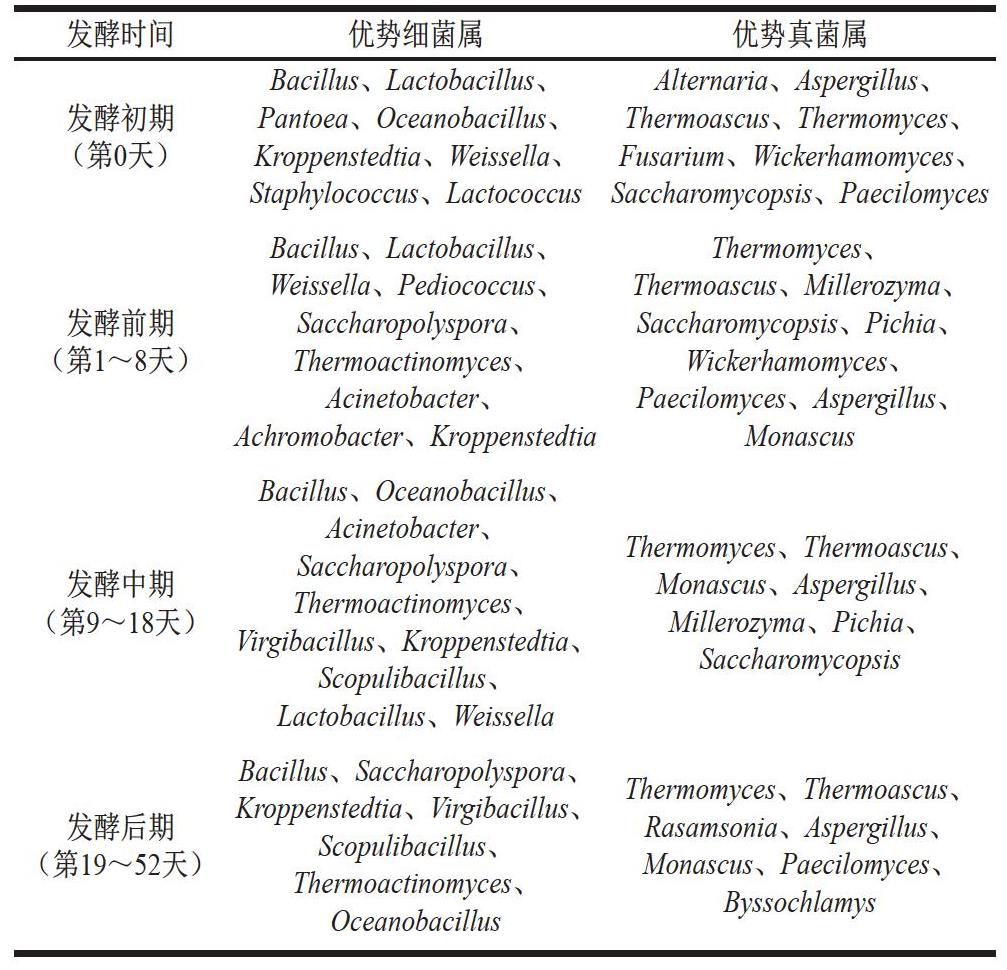
如表1所示,在发酵初期(第0天),由于自然环境和原料本身的因素,高温大曲内的物种具有高度多样性[1-4],芽孢杆菌属(Bacillus)、乳杆菌属(Lactobacillus)、泛菌属(Pantoea)、交链孢霉属(Alternaria)、曲霉属(Aspergillus)、嗜热子囊菌属(Thermoascus)为优势微生物属[5-9]。在发酵前期(第1~8天),微生物群落不断演替,发酵温度急剧升高[10]。为保持适宜的发酵条件,通常会在这一阶段进行第1次翻曲。此时,Bacillus、Lactobacillus、魏斯氏菌属(Weissella)、嗜热真菌属(Thermomyces)、Thermoascus、粉状米勒氏酵母属(Millerozyma)为优势微生物属[11-12]。在发酵中期(第9~18天),高温大曲的发酵温度达到顶峰。此时,大曲堆内的微生物群落受低氧、高温和酸等胁迫,通过第2次翻曲和开窗有选择性地调节微生物栖息地环境;同时,大曲砖内部真菌菌丝构建的框架能够为细菌创造更多接触外界环境的机会[13-15],进而促进细菌群落的生长繁殖。该过程中细菌群落可较好维持物种多样性,而大曲内真菌群落则更易受微生物种间相互作用的影响,造成真菌多样性显著降低。Bacillus、大洋芽孢杆菌属(Oceanobacillus)、不动杆菌属(Acinetobacter)、Thermomyces、Thermoascus、红曲霉属(Monascus)等微生物是高温大曲发酵中期的主要微生物属。在高温大曲发酵后期(第19~52天),随着水分缺失,微生物活动减弱,温度逐渐下降,细菌群落由多属竞争转变为少数优势属占主导,但物种多样性却增强,同时,真菌群落的优势属分化更加明显。发酵后期的优势属包括Bacillus、糖多孢菌属(Saccharopolyspora)、克罗彭斯特菌属(Kroppenstedtia)、Thermomyces、Thermoascus、踝节菌属(Rasamsonia)等。在高温大曲发酵初期和前期,来源于原料、代谢较为活跃的细菌群落是驱动碳水化合物和氨基酸等多种基础代谢的主力军[16],而在发酵中期和后期,多株耐热真菌属成为群落中的绝对优势微生物,对酯类、酸类等风味物质的合成至关重要。
表1 高温大曲发酵过程中优势菌属
Table1 Dominant microbial genera during high-temperature Daqu fermentation
发酵时间优势细菌属优势真菌属Bacillus、Lactobacillus、Alternaria、Aspergillus、发酵初期Pantoea、Oceanobacillus、Thermoascus、Thermomyces、(第0天)Kroppenstedtia、Weissella、Fusarium、Wickerhamomyces、Staphylococcus、LactococcusSaccharomycopsis、PaecilomycesBacillus、Lactobacillus、Thermomyces、Weissella、Pediococcus、Thermoascus、Millerozyma、发酵前期Saccharopolyspora、Saccharomycopsis、Pichia、(第1~8天)Thermoactinomyces、Wickerhamomyces、Acinetobacter、Paecilomyces、Aspergillus、Achromobacter、KroppenstedtiaMonascusBacillus、Oceanobacillus、(第发9酵~中18期天)VirgibTSahacSeAcicrlcclmohupiansoure、aoltcipobKtbioanralcoyocpismltppleuyroesc、nr、easst、、edtia、TheMrMmoinoSlalmaesyrccoccuzhesyas、mr、oAamT、spyhPecerorimpgchisoliilasauss、c、us、Lactobacillus、Weissella(第发19酵~后52期天)KBraocpiplTluehnsSes、OcrtmoecpSdeoautaaiclnacicbot、hiabnacaoVricoimlrpliguyllosiucbl、yesasscp、iollruas、、ThMRearosmnaaomsmcsByuoycsnse、isaso、P、cahATelhascpemilreoymrmsgoyialclsuecssu、、s、
2 发酵过程中功能微生物对风味物质(前体)表达的贡献
高温大曲独特品质的形成与微生物群落的多样性和功能互补性密切相关。微生物群落在多样性共存基础上,通过功能互补和代谢网络协作驱动复杂的物质转化,塑造酱香型白酒“多微共酵”的独特风味层次。在高温大曲发酵初期,微生物细菌群落主要由来源于小麦等原料的类群组成,如Pantoea和葡萄球菌属(Staphylococcus)等,这些微生物在发酵初期占据优势,其相对丰度往往与水分和氧气等发酵环境因子呈显著正相关。其中,Pantoea与发酵过程中的糖化力呈显著正相关[17],为合成酯前体物相关酶的功能微生物[18]。Staphylococcus与咖啡酸、2,3-丁二醇和吡嗪类化合物的生成显著相关[19-21],但随着发酵的进行,其相对丰度显著下降,可能是由于其他微生物分泌抗菌肽产生的拮抗作用[22]。片球菌属(Pediococcus)是高温大曲发酵前期的优势微生物,其所介导的大曲微生物群内部竞争相互作用对体系温度和代谢特征形成至关重要[4]。Pediococcus产热能力显著低于芽孢杆菌、丝状真菌和酵母菌等微生物,其优势生长会与大部分微生物形成生长竞争,过度生长会抑制固态发酵系统中高温的形成,从而造成吡嗪和酸等物质的损失。
随着高温大曲发酵的进行,氨基酸态氮含量不断升高,更适合高氮环境的Kroppenstedtia、枝芽孢杆菌属(Virgibacillus)等细菌属在发酵中期的相对丰度逐渐上升,同时,因对恶劣环境(低pH值胁迫、高氧胁迫、低水胁迫)的适应性成为发酵后期微生物群落中的优势类群,通过与Bacillus协同分解底物[23],对发酵后期吡嗪类化合物的形成有着极大贡献[7]。Kroppenstedtia在丙酮酸代谢通路可通过酰基磷酸酶(EC 3.6.1.7)实现乙酸高表达。作为脂肪酸生物合成的核心微生物之一,其与短支链脂肪酸的生成呈极显著正相关[24]。同时,Kroppenstedtia可通过2-呋喃酰辅酶A合成酶(EC 6.2.1.31)参与糠醛降解,其相对丰度与2-呋喃甲酸含量呈极显著正相关[25]。Thermomyces为大曲升温期优势耐热真菌,可通过分泌大量耐热木聚糖酶降解原料半纤维素,释放糖类前体,供给美拉德反应,为吡嗪类酱香物质合成提供底物支撑。
Bacillus作为高温大曲发酵过程中的绝对优势微生物,在高温大曲各个发酵阶段参与不同的代谢活动。乙醇脱氢酶在高级醇的代谢途径中起着重要作用,Mandlaa等[26]研究表明,在高温大曲中,细菌和真菌来源的乙醇脱氢酶基因可聚类至一个进化分支,其中Bacillus、Aspergillus和肠杆菌属(Enterobacter)等微生物是表达乙醇脱氢酶基因的优势菌株。Du Yake等[7]研究表明,Bacillus作为功能微生物之一,在高温大曲发酵初期能够有效促进酸类、醛酮类、酚类、呋喃类等物质的生成。Zhang Yuandi等[27]研究表明,主要来源于小麦的Bacillus在高温大曲发酵早期能够促进单磷酸肌醇磷酸酶(EC 3.1.3.25)等功能酶积累,通过调节糖和氨基酸代谢(主要是肌醇磷酸代谢和组氨酸代谢)改善微生物多样性和代谢产物谱。同时,Bacillus还能够有效抑制土臭素(主要在高温大曲发酵早期和中期由链霉菌属(Streptomyces)生成)[28]。在高温大曲发酵后期,Bacillus还积极参与酯合成酶代谢,促进乙酸异戊酯、辛酸乙酯、乙酸芳樟酯等中链酯类代谢物合成[29]。在高温大曲发酵过程中,更适合高温环境的Bacillus是高温大曲吡嗪类物质等特征风味的重要贡献者[5,30-31],与鲜味、咸味等滋味物质呈显著正相关[32]。同时,Bacillus是抗菌肽的主要产生者[33]。
3 曲皮与曲心微生物群落变化规律
不同生态环境中的微生物群落具有显著的时空异质性,在大曲不同空间位置的微生态环境中,微生物群落中的各类群体会占据最佳生态位,这一过程依赖于诸如优先效应等生态现象,从而促进竞争物种在空间上的共存和群落的高度稳定性[34]。在高温大曲发酵过程中,由于氧浓度和温度等条件差异,不同生态位的微生物在生长演替和代谢物积累方面表现出显著差异。根据感官特性,砖曲在曲房发酵结束后通常被分为两部分:曲皮和曲心[35]。
Jin Yao等[36]通过分析高温大曲不同生态位微生物群落多样性发现,细菌群落的分布显示出明显的偏好性。乳杆菌目(Lactobacillales)细菌主要分布在曲皮,而芽孢杆菌目(Bacillales)在曲心更为丰富。相比细菌群落,真菌群落的分布则更倾向于随机性。例如,子囊菌门(Ascomycota)和丝孢酵母目(Trichosporonales)更多地聚集在曲皮,而肉座菌目(Hypocreales)主要分布在曲心。这种分布模式可能反映不同微生物在发酵过程中的功能需求和环境适应性。研究进一步揭示,在曲心,细菌参与的相互作用比真菌更为频繁和强烈。然而,值得注意的是,尽管Bacillales和Lactobacillales在各自的优势区域中丰度较高,但作用却相对较小。相反,与其他微生物具有较强相互作用的往往是相对丰度较低的微生物属,如曲心的Acinetobacter、变形杆菌属(Proteus)等微生物。在一些大曲发酵过程研究中,非优势微生物往往作为发酵过程关键类群,是微生物群落演替与功能表达的主要驱动力[37-39]。
相较于曲皮,曲心优势细菌属为Bacillus、 Saccharopolyspora和帚状芽孢杆菌属(Scopulibacillus)等,而曲皮优势属为Virgibacillus和Lactobacillus。Scopulibacillus和Staphylococcus是曲心中的特有优势细菌属,而曲皮中特有优势细菌属为Streptomyces、鞘氨醇单胞菌属(Sphingomonas)和Pediococcus[36,40]。菌群空间分异往往与曲坯内部理化梯度密切相关,吴正坤等[41]研究发现,高温大曲曲心具有较高的pH值和水分含量,但其还原糖含量显著低于曲皮。结合现有研究结果,高温大曲不同生态位微生物群落分布如图2所示。
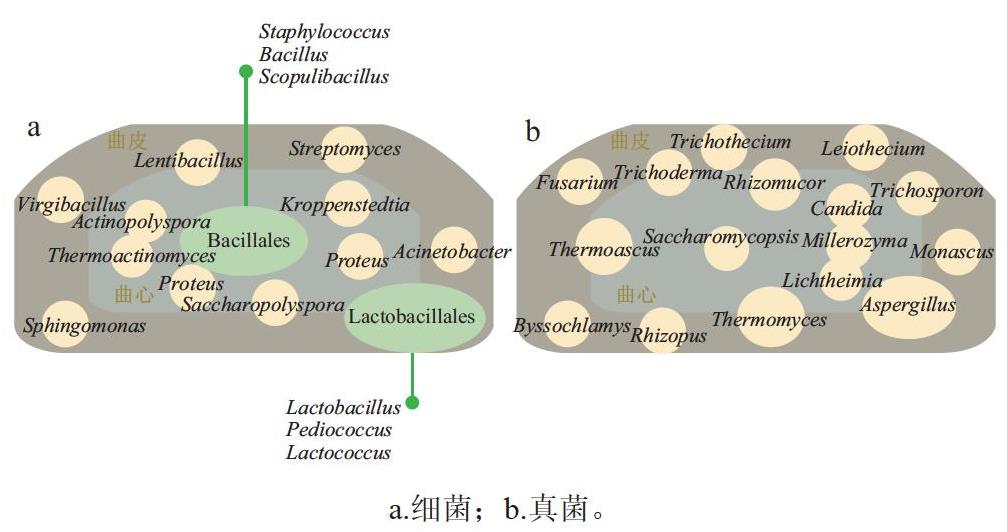
图2 高温大曲不同生态位微生物群落解剖图
Fig.2 Microbial community dissection of different ecological niches in high-temperature Daqu
细菌群落在大曲中的相互作用强度和数量高于真菌群落[36]。真菌的种间相互作用相对较弱,但相对丰度较高,表明真菌更多依靠自身功能基因完成代谢表达[42]。真菌菌丝代谢活性较强,可根据外界刺激与环境变化调整自身形态[43],同时能够分泌多糖,在菌体周边构建微环境以抵御脱水胁迫[44]。
微生物群落零模型检验结果显示,曲皮和曲心部位的真菌群落聚集主要受随机过程主导,而细菌群落的组装则更多地受确定性机制调控。尤其是曲皮部位的细菌类群,更易受同质选择的影响[35]。这表明曲皮细菌群落结构变化和功能表达对外界环境干扰更加敏感,其相互作用更多地源自于同一种群内部为争夺有限的食物来源、空间或生态位等资源而产生的竞争。曲皮与曲心中细菌和真菌类群组装机制的不同,与大多数研究中真菌类群在曲皮和曲心中分布的随机性与细菌类群分布的偏好性相互印证。这反映了在不同的物理位置(曲皮与曲心),微生物群落的组装机制存在显著差异,进而影响其分布模式和生态功能。
4 不同颜色高温大曲微生物群落变化规律
在曲砖高温堆积发酵过程中,曲房温度、湿度和氧气浓度等环境条件的变化,引起曲房内不同位置高温大曲发生不同程度的美拉德反应和酶促褐变。与酪氨酸代谢相关的酶促褐变产物黑色素,以及氨基酸和还原糖经美拉德反应产生的类黑色素,是形成不同大曲颜色的主要原因[45]。因此,高温大曲通常呈现3种颜色:白色、黄色和黑色。如图3所示,白色高温大曲主要位于大曲堆上层,占高温大曲总量的10%~15%,最高发酵温度为60~62 ℃;黄色高温大曲均匀分布在大曲堆中层和下层的外侧,占总高温大曲的80%~85%,最高发酵温度为62~64 ℃;黑色高温大曲主要位于大曲堆中层和下层的中心位置,占高温大曲总量不足1%,最高发酵温度为64~65 ℃[16,46-49]。三者之和约等于100%,在高温大曲发酵过程中,前期温度适宜,后期干燥充分,有利产出黄色大曲;前期温度偏低,后期干燥不良,出白色大曲;前期升温过猛,后期干燥不良,则出黑色大曲[50]。
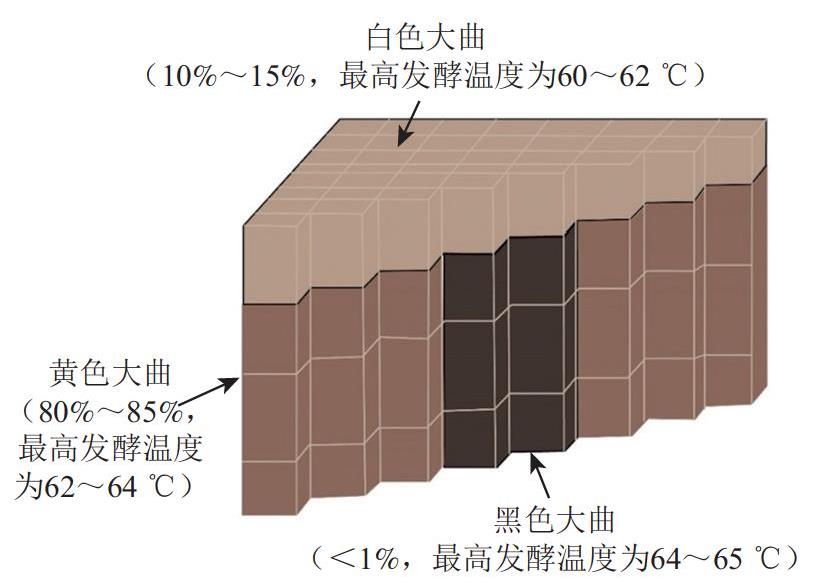
图3 不同颜色高温大曲立体分布图
Fig.3 Three-dimensional distribution of high-temperature Daqu of different colors
在高温大曲发酵过程中,大部分微生物具有生境偏好性,在不同层次不同位置的物种差异性较大,但因发酵过程中对大曲堆的两次翻曲和选择性开窗操作,使得3种大曲中的大部分优势微生物在属水平上差异不大,但相对丰度却有所不同。此外,由于大曲发酵的空间异质性导致的微生物群落差异,以及不同地区环境与不同企业制曲工艺的差异,催生出不同颜色高温大曲的标志性微生物。在各颜色大曲中,厚壁菌门(Firmicutes)与Ascomycota为绝对优势菌门,包含绝大部分优势微生物,剩余的菌门主要为放线菌门(Actinobacteriota)、拟杆菌门(Bacteroidota)、变形菌门(Proteobacteria)、毛霉门(Mucoromycota)、担子菌门(Basidiomycota)。
如表2所示,白色大曲、黄色大曲和黑色大曲主要的优势微生物属为Bacillus、高温放线菌属(Thermoactinomyces)、Thermomyces、Thermoascus等,白色大曲标志微生物为Weissella、Oceanobacillus;黄色大曲的标志微生物为Scopulibacillus、Virgibacillus、Monascus等[16,31-33,44,48-58]。需要注意的是,由于不同地区环境和不同企业制曲工艺差异,Bacillus有时也被视为白色或黄色大曲的标志性微生物,而Kroppenstedtia则常被视为黄色或黑色大曲的标志性微生物,可能是因为其环境耐受范围广,可适应不同颜色大曲差异化的温度、氧气、酸度条件,加之曲房微环境连续过渡、菌种跨曲块迁移扩散,使其在两类大曲中均被视为标志性微生物。
表2 不同颜色高温大曲优势微生物与标志微生物
Table2 Dominant and signature microorganisms in high-temperature Daqu of different colors
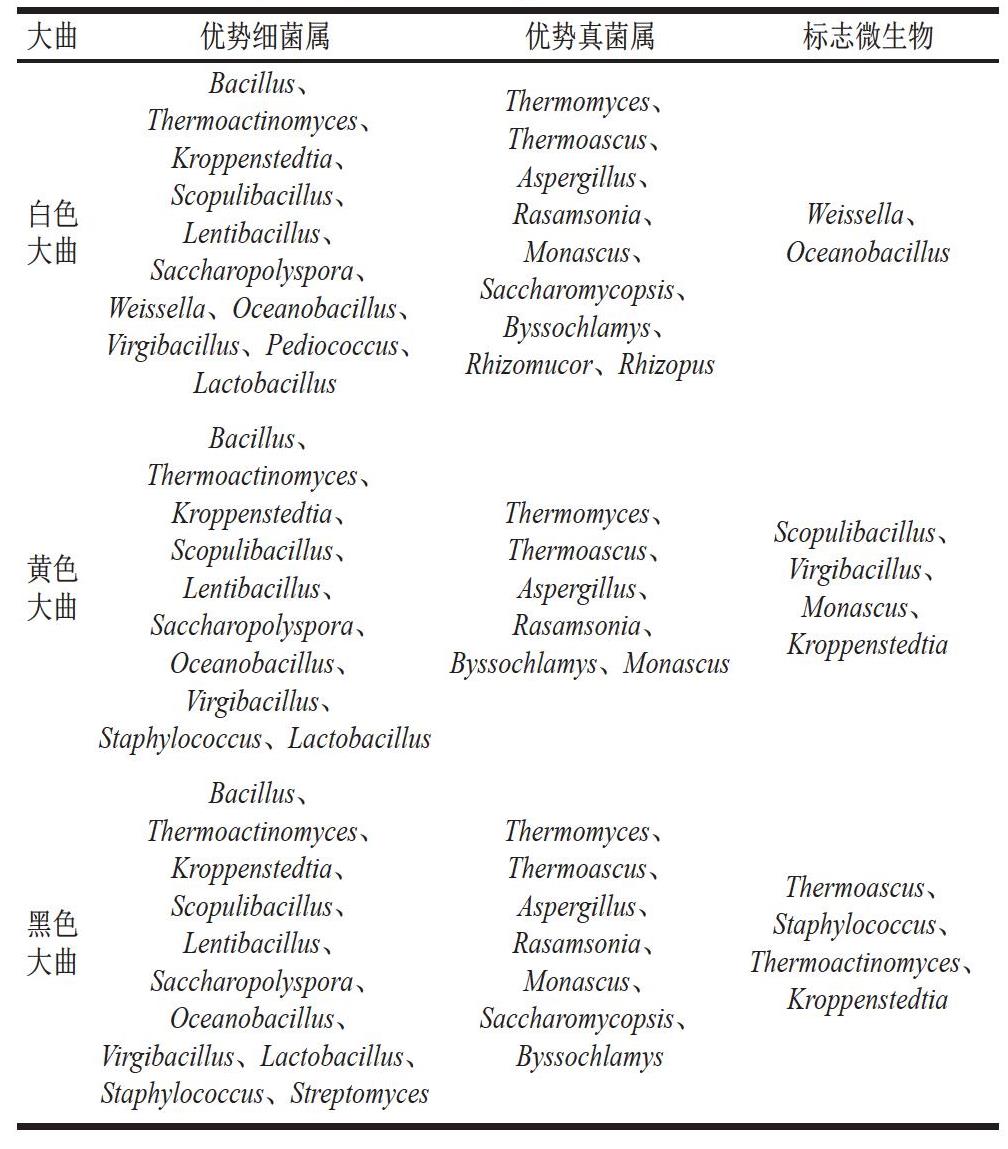
大曲优势细菌属优势真菌属标志微生物大白色曲VWiregisTiSsbhaeaKSeclLcclrcrLaimoeohlpB、palnaoupcutarasiOtolbecoc、ipnbiactblisoeacPlanutalicyceoelsnildismdl、ulpoltlisuyiubooas、csacr、、eocasic、l、cluuss、、RShaizBTcTRoAychhMmahsesepssaruoroamrmecncomroaoohgmrssmaliy、ocalsyluncmcucRsoiusyaep、hs、ss、si、、、zisop、usOcWeeainssoeblalaci、llusBacillus、Thermoactinomyces、黄大色曲SaKOScLcccroeoheppnaaputnriolbeoipnbabsoacatliccyeliildslluplltsuuioas、sr、、、a、ByssoTTcRAhhhaeselpsrarammmemroyogsmsaiol、sylncuciMusaes、s、o、、nascusSKcVoMirprogopuinplbiaabesncacisclutilesluld、sut、sia、Virgibacillus、Staphylococcus、LactobacillusBacillus、Thermoactinomyces、Thermomyces、大黑色曲SaKOScLcccroeoheppnaaputnriolbeoipnbabsoacatliccyeliildslluplltsuuioas、sr、、、a、SacTRAchMahsepsaorarmenomraogmssaiyoclslunccusoiusap、s、、s、is、ThSeTKtramhpreoohpryampclooetincanossotccemcudyusts、cia、es、Virgibacillus、Lactobacillus、ByssochlamysStaphylococcus、Streptomyces
多数情况下,白色大曲的微生物群落均匀性较高,而黄色大曲与黑色大曲的微生物群落分布则多由优势微生物垄断。综上,不同颜色高温大曲细菌和真菌群落分别以确定性和随机性组装过程为主,且细菌类群间的交互作用强于真菌类群[51],这表明细菌可能比真菌更易受非生物环境因子和物种相互作用的影响。值得注意的是,随着大曲颜色的加深,微生物群落更易受确定性组装机制的调控。
5 结 语
本文归纳了高温大曲发酵过程微生物群落演替规律、功能微生物对其风味物质的贡献,以及曲皮/曲心、不同颜色大曲的菌群空间分化特征。目前,多数高温大曲研究仍局限于单一微生物或单一发酵阶段分析,缺乏对全程菌群演替及多菌种协同代谢风味物质的系统性解析。未来,可从以下方面开展:1)解析多菌种协同的风味代谢分子机制。依托宏基因组、宏转录组与靶向/非靶向代谢组联合技术,聚焦主发酵阶段,锁定酯类、醇类、杂环类等关键酱香风味物质的核心功能基因与代谢通路,解析细菌、真菌菌群互作网络,阐明多菌种协同调控风味物质积累与转化的分子机理;2)揭示大曲菌群空间与颜色差异的驱动机制。针对曲皮、曲心及不同颜色大曲菌群分化机制不清的问题,采用高通量测序、微环境动态监测结合冗余分析,实时监测曲块不同位置温度、水分、溶氧、pH值等环境指标,耦合菌群结构数据,筛选驱动菌群差异化分布的关键因子,解析菌群差异机制。
[1] Wu Mengyao, Luo Yi, Yao Yongqi, et al. Multidimensional analysis of wheat original crucial endogenous enzymes driving microbial communities metabolism during high-temperature Daqu fermentation[J]. International Journal of Food Microbiology, 2024,413: 110589. DOI:10.1016/j.ijfoodmicro.2024.110589.
[2] Yang Liang, Fan Wenlai, Xu Yan. Qu-omics elucidates the formation and spatio-temporal differentiation mechanism underlying the microecology of high temperature Daqu[J]. Food Chemistry, 2024,438: 137988. DOI:10.1016/j.foodchem.2023.137988.
[3] Zhu Min, Deng Zhao, Tie Yu, et al. Unveiling the synthesis of aromatic compounds in sauce-flavor Daqu from the functional microorganisms to enzymes[J]. Food Research International, 2024, 190: 114628.DOI:10.1016/j.foodres.2024.114628.
[4] Wu Shenglu, Lu Jun, Li Changwen, et al. Pediococcus spp.-mediated competition interaction within Daqu microbiota determines the temperature formation and metabolic profiles[J]. Applied and Environmental Microbiology, 2024, 90(4): e01790-23. DOI:10.1128/aem.01790-23.
[5] Zhu Chutian, Cheng Yuxin, Zuo Qiancheng, et al. Exploring the impacts of traditional crafts on microbial community succession in Jiang-flavored Daqu[J]. Food Research International, 2022, 158:111568. DOI:10.1016/j.foodres.2022.111568.
[6] Zhu Qi, Chen Liangqiang, Peng Zheng, et al. Analysis of environmental driving factors on core functional community during Daqu fermentation[J]. Food Research International, 2022, 157: 111286. DOI:10.1016/j.foodres.2022.111286.
[7] Du Yake, Xin Wen, Xia Yu, et al. Analysis of fermentation control factors on volatile compounds of primary microorganisms in Jiang-flavor Daqu[J]. Journal of Food Biochemistry, 2022, 46(10): 14277.DOI:10.1111/jfbc.14277.
[8] Zhang Yuandi, Xu Jingguo, Ding Fang, et al. Multidimensional profiling indicates the shifts and functionality of wheat-origin microbiota during high-temperature Daqu incubation[J]. Food Research International, 2022, 156: 111191. DOI:10.1016/j.foodres.2022.111191.
[9] Jiang Qianer, Wu Xianyu, Xu Youqiang, et al. Microbial composition and dynamic succession during the Daqu production process of Northern Jiang-flavored liquor in China[J]. 3 Biotech, 2021, 11(5):224. DOI:10.1007/s13205-021-02779-8.
[10] Xie Mowen, Lü Fuxia, Ma Guoxing, et al. High throughput sequencing of the bacterial composition and dynamic succession in Daqu for Chinese sesame flavour liquor: sequencing of the bacterial composition and dynamic succession in Daqu for sesame flavour liquor[J]. Journal of the Institute of Brewing, 2020, 126(1): 98-104. DOI:10.1002/jib.592.
[11] 唐绍培, 朱国军, 王振林, 等. 人工和机械化生产酱香型高温大曲过程中微生物群落多样性比较[J]. 中国酿造, 2024, 43(7): 79-85.DOI:10.11882/j.issn.0254-5071.2024.07.012.
[12] 吴成, 程平言, 谢丹, 等. 酱香型白酒高温大曲发酵过程中真菌多样性研究[J]. 食品与生物技术学报, 2023, 42(6): 95-103. DOI:10.3969/j.issn.1673-1689.2023.06.012.
[13] Halsey J A, De Cássia Pereira e Silva M, Andreote F D. Bacterial selection by mycospheres of Atlantic rainforest mushrooms[J]. Antonie van Leeuwenhoek, 2016, 109(10): 1353-1365. DOI:10.1007/s10482-016-0734-1.
[14] Ballhausen M B, Van Veen J A, Hundscheid M P J, et al. Methods for baiting and enriching fungus-feeding (mycophagous) rhizosphere bacteria[J]. Frontiers in Microbiology, 2015, 6: 1416. DOI:10.3389/fmicb.2015.01416.
[15] Gahan J, Schmalenberger A. The role of bacteria and mycorrhiza in plant sulfur supply[J]. Frontiers in Plant Science, 2014, 5: 723. DOI:10.3389/fpls.2014.00723.
[16] Wang Yurong, Cai Wenchao, Wang Wenping, et al. Analysis of microbial diversity and functional differences in different types of high-temperature Daqu[J]. Food Science & Nutrition, 2021, 9(2):1003-1016. DOI:10.1002/fsn3.2068.
[17] 毛文定, 冯文聪, 孙威, 等. 不同香型白酒酿造大曲微生物群落与理化指标关联分析[J]. 中国酿造, 2024, 43(7): 147-153. DOI:10.11882/j.issn.0254-5071.2024.07.022.
[18] Quan Shikai, Wang Yan, Ran Maofang, et al. Contrasting the microbial community and non-volatile metabolites involved in ester synthesis between Qing-flavor Daqu and Nong-flavor Daqu[J]. Journal of Bioscience and Bioengineering, 2023, 136(3): 213-222. DOI:10.1016/j.jbiosc.2023.06.004.
[19] Tong Wenhua, Li Yiyun, Yang Ying, et al. Dynamic analysis caffeic acid production driven by the key physicochemical factor and microbial community succession in Baijiu Daqu: a multimicroorganism fermentation of solid-state fermentation system[J]. LWT-Food Science and Technology, 2023, 190: 115542. DOI:10.1016/j.lwt.2023.115542.
[20] Yang Yang, Wang Songtao, Lu Zhenming, et al. Metagenomics unveils microbial roles involved in metabolic network of flavor development in medium-temperature Daqu starter[J]. Food Research International,2021, 140: 110037. DOI:10.1016/j.foodres.2020.110037.
[21] Liu Wenhu, Chai Lijuan, Wang Hongmei, et al. Community-level bioaugmentation results in enzymatic activity- and aroma-enhanced Daqu through altering microbial community structure and metabolic function[J]. Food Bioscience, 2024, 57: 103630. DOI:10.1016/j.fbio.2024.103630.
[22] Shi Wei, Chai Lijuan, Fang Guanyu, et al. Spatial heterogeneity of the microbiome and metabolome profiles of high-temperature Daqu in the same workshop[J]. Food Research International, 2022, 156: 111298.DOI:10.1016/j.foodres.2022.111298.
[23] 孙佳, 杜海, 徐岩. 高温大曲中岩石芽孢杆菌的筛选及其特性分析[J]. 食品与发酵工业, 2023, 49(17): 75-84. DOI:10.13995/j.cnki.11-1802/ts.034637.
[24] Zhang Jing, Du Rubing, Niu Jiao, et al. Daqu and environmental microbiota regulate fatty acid biosynthesis via driving the core microbiota in soy sauce aroma type liquor fermentation[J].International Journal of Food Microbiology, 2024, 408: 110423.DOI:10.1016/j.ijfoodmicro.2023.110423.
[25] Liu Yanbo, Li Haidong, Dong Shumei, et al. Dynamic changes and correlations of microbial communities, physicochemical properties,and volatile metabolites during Daqu fermentation of Taorong-type Baijiu[J]. LWT-Food Science and Technology, 2023, 173: 114290.DOI:10.1016/j.lwt.2022.114290.
[26] Mandlaa, Ren Yuting, Qiao Meiling, et al. Profiling the potential producers of higher alcohol in different Daqu (a starter of Baijiu) by amplifying the key enzyme gene[J]. Cogent Food & Agriculture, 2024,10: 2306014. DOI:10.1080/23311932.2024.2306014.
[27] Zhang Yuandi, Kang Jiamu, Han Beizhong, et al. Wheat-origin Bacillus community drives the formation of characteristic metabolic profile in high-temperature Daqu[J]. LWT-Food Science and Technology, 2024,191: 115597. DOI:10.1016/j.lwt.2023.115597.
[28] Du Hai, Wei Junlin, Zhang Xitong, et al. Biocontrol of geosmin production by inoculation of native microbiota during the Daqumaking process[J]. Fermentation, 2022, 8(11): 588. DOI:10.3390/fermentation8110588.
[29] Wang Yan, Quan Shikai, Zhao Yajiao, et al. The active synergetic microbiota with Aspergillus as the core dominates the metabolic network of ester synthesis in medium-high temperature Daqu[J]. Food Microbiology, 2023, 115: 104336. DOI:10.1016/j.fm.2023.104336.
[30] Wu Shenglu, Du Hai, Xu Yan. Daqu microbiota adaptability to altered temperature determines the formation of characteristic compounds[J].International Journal of Food Microbiology, 2023, 385: 109995.DOI:10.1016/j.ijfoodmicro.2022.109995.
[31] Dong Weiwei, Yu Xiang, Wang Luyao, et al. Unveiling the microbiota of sauce-flavor Daqu and its relationships with flavors and color during maturation[J]. Frontiers in Microbiology, 2024, 15: 1345772.DOI:10.3389/fmicb.2024.1345772.
[32] Guo Zhuang, Xiang Fanshu, Hou Qiangchuan, et al. Analysis of bacterial community structure and taste quality of different colored high-temperature Daqu in the Xiangyang region, China[J]. LWT-Food Science and Technology, 2023, 188: 115411. DOI:10.1016/j.lwt.2023.115411.
[33] Yu Yang, Chen Liangqiang, Yu Wenhao, et al. Comprehensive analysis of the relationship between peptide profiles and microbial diversity in the Chinese Jiang-flavour Daqu[J]. International Journal of Food Science & Technology, 2023, 58(9): 4596-4607. DOI:10.1111/ijfs.16564.
[34] Debray R, Herbert R A, Jaffe A L, et al. Priority effects in microbiome assembly[J]. Nature Reviews Microbiology, 2022, 20: 109-121.DOI:10.1038/s41579-021-00604-w.
[35] Tang Jie, Rao Jiaquan, Zou Yongfang, et al. The community assembly patterns determined differences between the surface and the core microbial communities of Nongxiangxing Daqu[J]. LWT-Food Science and Technology, 2023, 183: 114936. DOI:10.1016/j.lwt.2023.114936.
[36] Jin Yao, Li Dengyong, Ai Mei, et al. Correlation between volatile profiles and microbial communities: a metabonomic approach to study Jiang-flavor liquor Daqu[J]. Food Research International, 2019, 121: 422-432. DOI:10.1016/j.foodres.2019.03.021.
[37] Dan Hulin, Song Xuemiao, Xiang Gangxing, et al. The response pattern of the microbial community structure and metabolic profile of Jiupei to Bacillus subtilis JP1 addition during Baijiu fermentation[J]. Journal of the Science of Food and Agriculture, 2024, 104(9): 5021-5030. DOI:10.1002/jsfa.13345.
[38] Berry D, Widder S. Deciphering microbial interactions and detecting keystone species with co-occurrence networks[J]. Frontiers in Microbiology, 2014, 5: 219. DOI:10.3389/fmicb.2014.00219.
[39] Banerjee S, Schlaeppi K, Van Der Heijden M G A. Keystone taxa as drivers of microbiome structure and functioning[J]. Nature Reviews Microbiology, 2018, 16: 567-576. DOI:10.1038/s41579-018-0024-1.
[40] 莫祯妮, 邱树毅, 曾祥勇, 等. 基于Illumina Hiseq高通量测序分析酱香型白酒大曲曲皮和曲心的细菌群落差异[J]. 中国酿造, 2022,41(2): 48-52. DOI:10.11882/j.issn.0254-5071.2022.02.009.
[41] 吴正坤, 刘蒲临, 杨团元, 等. 不同贮存期高温大曲微生物群落演替与理化指标相关性分析[J]. 中国酿造, 2023, 42(7): 160-166.DOI:10.11882/j.issn.0254-5071.2023.07.026.
[42] Koczyk G, Pawłowska J, Muszewska A. Terpenoid biosynthesis dominates among secondary metabolite clusters in mucoromycotina genomes[J]. Journal of Fungi, 2021, 7(4): 285. DOI:10.3390/jof7040285.
[43] Lin X, Alspaugh J A, Liu H, et al. Fungal morphogenesis[J]. Cold Spring Harbor Perspectives in Medicine, 2015, 5(2): a019679. DOI:10.1101/cshperspect.a019679.
[44] Borken W, Matzner E. Reappraisal of drying and wetting effects on C and N mineralization and fluxes in soils[J]. Global Change Biology, 2009, 15(4): 808-824. DOI:10.1111/j.1365-2486.2008.01681.x.
[45] Luo Shuai, Zhang Qiaoling, Yang Fan, et al. Analysis of the formation of sauce-flavored Daqu using non-targeted metabolomics[J]. Frontiers in Microbiology, 2022, 13: 857966. DOI:10.3389/fmicb.2022.857966.
[46] Hou Qiangchuan, Wang Yurong, Qu Dingwu, et al. Microbial communities, functional, and flavor differences among three differentcolored high-temperature Daqu: a comprehensive metagenomic,physicochemical, and electronic sensory analysis[J]. Food Research International, 2024, 184: 114257. DOI:10.1016/j.foodres.2024.114257.
[47] 王玉荣, 侯强川, 田龙新, 等. 高温大曲真菌群落结构及其感官特性解析[J]. 食品与发酵工业, 2024, 50(15): 56-62. DOI:10.13995/j.cnki.11-1802/ts.037170.
[48] 唐佳代, 刘力萍, 龙亚飞, 等. 不同感官特性酱香大曲细菌群落结构与理化特性研究[J]. 中国酿造, 2022, 41(1): 138-142. DOI:10.11882/j.issn.0254-5071.2022.01.024.
[49] Gan Shuheng, Yang Fan, Sahu S K, et al. Deciphering the composition and functional profile of the microbial communities in Chinese Moutai liquor starters[J]. Frontiers in Microbiology, 2019, 10: 1540.DOI:10.3389/fmicb.2019.01540.
[50] 黄魏, 李浪金, 谢丹, 等. 3种高温大曲发酵过程中细菌群落结构演替规律[J]. 食品研究与开发, 2023, 44(22): 155-162. DOI:10.12161/j.issn.1005-6521.2023.22.022.
[51] Ge Dongying, Cai Wenchao, Guo Zhuang, et al. Comparative analysis of bacterial community structure and physicochemical quality in hightemperature Daqu of different colors in Qingzhou production area[J].Heliyon, 2024, 10(11): e31718. DOI:10.1016/j.heliyon.2024.e31718.
[52] Zhu Qi, Chen Liangqiang, Pu Xiuxin, et al. The differences in the composition of Maillard components between three kinds of sauceflavor Daqu[J]. Fermentation, 2023, 9(9): 860. DOI:10.3390/fermentation9090860.
[53] Pang Zemin, Li Weiwei, Hao Jing, et al. Correlational analysis of the physicochemical indexes, volatile flavor components, and microbial communities of high-temperature Daqu in the northern region of China[J]. Foods, 2023, 12(2): 326. DOI:10.3390/foods12020326.
[54] Cai Wenchao, Xue Yuang, Wang Yurong, et al. The fungal communities and flavor profiles in different types of high-temperature Daqu as revealed by high-throughput sequencing and electronic senses[J]. Frontiers in Microbiology, 2021, 12: 784651. DOI:10.3389/fmicb.2021.784651.
[55] Deng Ling, Mao Xiang, Liu Dan, et al. Comparative analysis of physicochemical properties and microbial composition in hightemperature Daqu with different colors[J]. Frontiers in Microbiology,2020, 11: 588117. DOI:10.3389/fmicb.2020.588117.
[56] 李彦涛, 梁红东, 尉军强, 等. 不同种类高温大曲真菌群落多样性与结构分析[J]. 中国酿造, 2024, 43(7): 126-131. DOI:10.11882/j.issn.0254-5071.2024.07.019.
[57] 梁二宏, 李金洋, 李微微, 等. 3种高温大曲功能特征与微生物群落结构差异性分析[J]. 食品科学, 2024, 45(21): 166-175. DOI:10.7506/spkx1002-6630-20240208-068.
[58] 向凡舒, 蔡文超, 田龙新, 等. 襄阳地区高温大曲真菌群落结构及其风味品质解析[J]. 食品科学, 2023, 44(24): 211-219. DOI:10.7506/spkx1002-6630-20230327-255.